NATIONAL INDUSTRY ALLIANCE FOR MARINE DRUGS AND BIOPRODUCTS
2025年3月,来自Universitat de Barcelona的José Pablo Rivas-Fernández等人在Nature Communications上发表了一篇题为Unraveling the molecular mechanism of polysaccharide lyases for efficient alginate degradation的研究性论文。
Abstract
褐藻胶裂解酶(ALS)催化褐藻褐藻胶的解聚,褐藻胶是一种广泛使用的天然多糖。由于缺乏具有催化活性的Michaelis-Menten类络合物结构,它们的分子反应机理仍不清楚。在这里,研究人员提供了结构快照,并利用时间分辨核磁共振、X射线、中子结晶学和QM/MM模拟分析了甘露聚糖酶7家族多糖裂解酶(PL7)特异的ALS的机制。揭示了关键活性中心残基的质子化状态,使反应坐标的原子水平分析成为可能。本研究的方法揭示了一个内切和异步的合成β消除反应,Tyr既是Brnsted碱又是酸,涉及一个碳负离子类型的过渡态。这项研究不仅协调了以往的结构和动力学差异,而且建立了一个全面的PL反应机制,该机制很可能适用于PL7家族的所有酶以及其他PL家族。

01
简介
褐藻胶是1,4-连接的β-D-甘露糖酸(M)及其C5-同分异构体α-L-古洛酸(G)的线性阴离子多糖(图1A)。它们存在于棕色海藻细胞壁中,占海藻干重的10%-45%,也可由固氮菌属和假单胞菌属的细菌产生。褐藻胶被合成为多聚物,它们可以在聚合物水平上被褐藻胶C5-异构体酶修饰,从而形成不同的G-和混合MG嵌段。这种修饰极大地影响了褐藻胶的物理化学性质,因为G块可以结合钙离子(和其他二价离子),从而形成水凝胶。由于其物理化学性质,褐藻胶引起了工业的兴趣,特别是在食品和生物医学应用。工业上每年从收获或养殖的棕色海藻中提取约45,000吨褐藻胶和褐藻胶寡糖,全球市场价值约为9亿美元。
褐藻胶的降解作用由褐藻胶裂解酶(ALs)催化;据文献报道,在Carbohydrate Active Enzyme数据库(CAZy)收录的44个多糖裂解酶(PL)家族中,有17个家族含有此类酶。这些酶可分为两类:一类为内切型ALs,其作用于褐藻胶多糖链的中间位置进行裂解;另一类为外切型ALs,其作用于多糖链的末端进行裂解——而更常见的则是AOSs,它们通过攻击多糖链的任一末端进行裂解。内切型ALs最初会释放出褐藻胶寡糖(AOS),这些寡糖通常会被进一步降解为二聚体和三聚体AOS;而外切型ALs则作用于还原端(C1)或非还原端(C4)以释放单体。随着褐藻胶在工业应用中的使用日益广泛,人们开始关注通过酶促加工对褐藻胶进行修饰调控。然而,由于目前尚缺乏与底物及产物结合的、具有催化活性的米氏动力学模型结构,对酶催化褐藻胶修饰作用的机理尚不完全清楚,这限制了我们对褐藻胶及AOSs进行定制化设计的能力。
PLs通过β-消除反应切割O'-C4糖苷键,导致在释放产物的非还原端形成4,5-不饱和糖4-deoxy-L-erythro-hex-4-enopyranosyluronic酸(表示为Δ)(图1b)。催化碱(通常是带负电荷的酪氨酸或组氨酸)有望从亚位点+1处的糖部分提取H5质子,从而在C4和C5之间形成不饱和键。键切割通过质子从一般酸转移到糖苷氧来辅助(图1b)。反应可以在syn或antin中进行,这取决于相对于糖环(图1b),提取的质子是在离开的糖苷氧的同一侧(syn)还是在相反的一侧(anti)。在顺势消除中,单个残基,通常是酪氨酸,同时充当催化碱和酸,而当反应是反应物时需要两个残基。对于几个PLs,催化碱和一般酸的身份仍然未知。此外,催化的基本方面,例如反应是协同的还是逐步的,还没有答案。
PL7家族拥有最多数量的可降解褐藻胶的ALs。该家族的成员可以特异性降解褐藻胶中的M、G或MG块,有些成员能够以endo或exo方式降解两个或三个不同的块。主要来源于细菌酶的晶体结构揭示了PL7酶显示β-果冻卷折叠(图1c),这与其他PL家族如PL18和PL36共享,这形成了农业载体活性物质(图1c)。一些PL7成员,如鞘氨醇单胞菌A1中的G特异性酶,已被建议采用β消除机制。根据晶体结构数据和突变分析,其他PL7酶,如黄杆菌。褐藻胶裂解酶A(FlAlyA),被建议遵循同步β消除机制来降解其优选的底物多聚物。这种机制最近也被提议用于真菌木霉的β-D-葡萄糖醛酸裂解酶TpPL7A。然而,由于晶体结构的低分辨率或由于酶膜而导致底物从底物-1和+1错位,ALs的反应机理仍未解决。最近的高分辨率晶体结构显示,底物结合裂隙周围的两个环决定了产物的分布。不幸的是,由于关键活性位点残基(H125A/Y223A)的突变,无法分析−1和+1亚位点的催化相关底物-酶相互作用。因此,活性位点的详细表征以及PL7酶和ALs的催化机制仍然难以捉摸。
在这里,使用多学科的方法,包括单晶X射线和中子衍射,核磁共振光谱,和QM/MM模拟来揭示底物识别和M特异性PL7酶的分子机制。用时间分辨核磁共振技术跟踪了海洋真菌Paradendryphiella Salina的两个PL7成员Psalg7A和Psalg7C的反应,确认它们是内切的和M专一性的。此外,研究人员还获得了这两种褐藻胶裂解酶与M寡糖形成的络合物的高分辨X射线晶体结构,结合PsAlg7C的中子衍射结构,对PsAlg7A进行了QM/MM模拟,提供了反应坐标的精确原子图。模拟结果证实了SYN-β消除机理,并揭示了反应是一步进行的,酪氨酸同时作为催化剂碱和酸,并涉及在过渡态形成碳负离子类型物种。总之,研究人员提供了PL作用于褐藻胶的作用机理的原子描述。
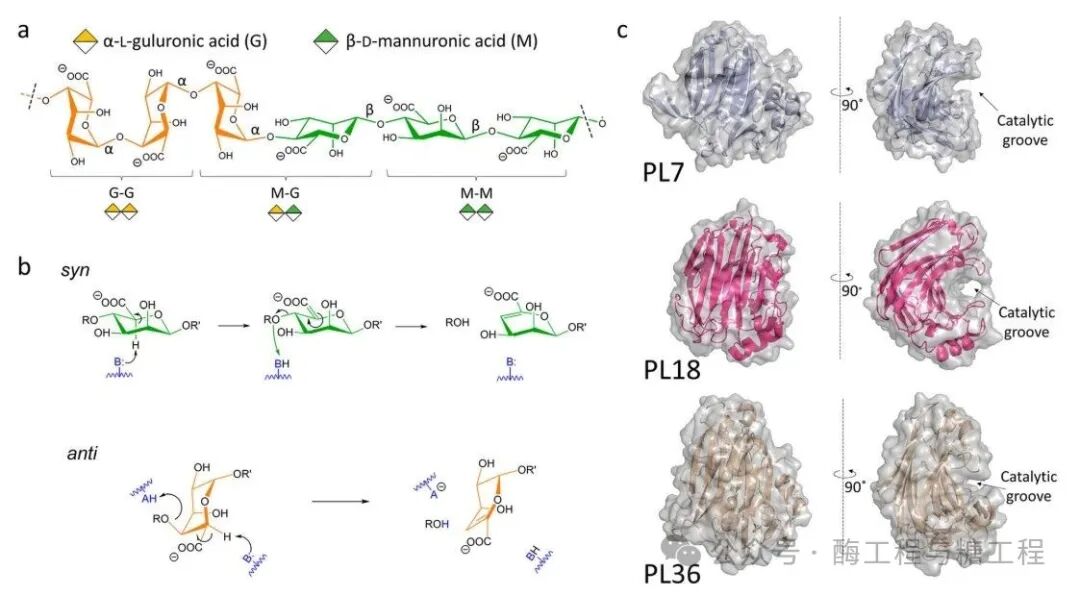
图1.褐藻胶降解过程。a褐藻胶的风格化化学结构式:其单元结构——α-L-古洛糖醛酸与β-D-甘露糖醛酸——分别以橙色和绿色标示。b褐藻胶裂解酶(ALs)催化的化学反应:顺式反应示于上方,反式反应示于下方;属于该酶的酸性残基与碱性残基分别标记为A和B,且均以蓝色标示。cPL7(上图,PDB6YWF)、PL18(中图,PDB4Q8K)及PL36(下图,PDB6KCW)的结构示意图,用于展示其共有的“果冻卷”折叠构象;沿Y轴旋转90°可突出显示其与聚合物结合的特征性溶剂暴露催化槽。

02
结果与讨论
1. 时间分辨产物形成
内切酶 PsAlg7A 和 PsAlg7C 是海洋真菌 P. salina 代谢褐藻胶过程中的组成部分。先前研究数据表明,PsAlg7C(最适pH 8)很可能参与了该腐生菌对海藻细胞壁的初始降解过程;而PsAlg7A(最适pH 5)则与一种外切型PL8褐藻胶裂解酶共同完成褐藻胶中 M-单元的最终降解。
通过时间分辨核磁共振技术对带有13C1标记的polyM底物进行研究,揭示了PsAlg7A的作用模式及产物形成过程。PsAlg7A生成了末端不饱和(Δ)的小分子寡聚体(低至二聚体),但未形成不饱和单体(图2a)。在三聚体或寡聚体(>DP2)中,不饱和末端(C1Δ,化学位移102.8ppm)的信号自反应开始时即存在;相比之下,二聚体中不饱和末端(C1Δ,化学位移102.5ppm)的信号则出现较晚。根据积分值(针对不饱和末端的C1及比值构象),反应产物的分布约为84%为三聚体或寡聚体,约16%为二聚体。从还原末端的形成来看,不饱和三聚体或寡聚体中α(96.2ppm)和β(96.3ppm)构象异构体的信号自反应开始时即存在,而二聚体的α还原末端(95.9ppm)则出现较晚。总体而言,时间分辨核磁共振(NMR)实验结果有力地表明,PsAlg7A展现出内切作用模式,其主要催化生成不饱和三聚体以及在polyM底物上聚合度高于3的寡聚物;而PsAlg7C也表现出类似的内切作用模式及产物生成特征(图2b)。
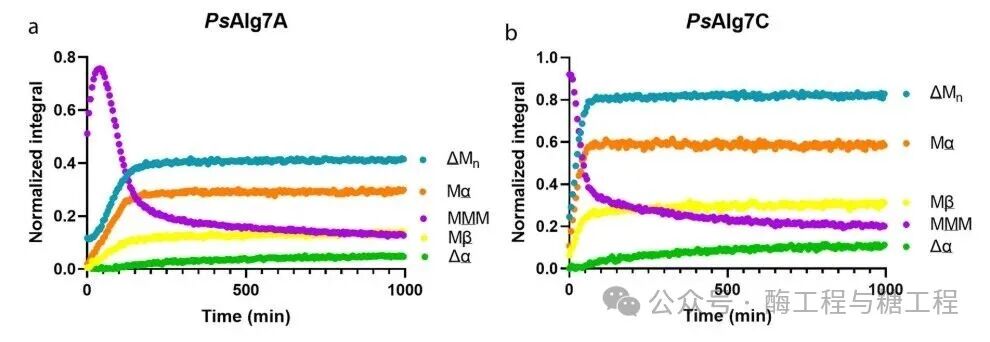
图2. 经PsAlg7A或PsAlg7C处理的13C1-富集聚M所得的时间分辨13C-NMR谱图。每项反应均在3 mm NMR样品管中、25 °C条件下进行,反应体系包含8.7 mg/mL酶、170 μL底物缓冲溶液(含10 mg/mL 13C1聚M底物,溶于5 mM乙酸钠溶液,pD 5.5,含100 mM NaCl和1.5 mM氯化锌,溶剂为99.9% D₂O)以及10 μL浓度为147.5 mg/mL的PsAlg7A,并于25 °C下孵育。伪二维时间分辨谱图通过每5分钟采集一次一维碳谱、持续总计21 h 20 min的方式记录获得。a图显示PsAlg7A催化的反应过程,b图显示PsAlg7C催化的反应过程。MMM代表聚M底物中的内源性甘露糖醛酸基团;所生成产物的缩写如下:ΔMn表示位于甘露糖醛酸寡聚物/聚合物非还原末端的4-脱氧-L-赤式-4-己烯吡喃糖醛酸基团的C/H-1信号;Mα表示甘露糖醛酸寡聚物/聚合物α还原末端的C/H-1信号;Mβ表示甘露糖醛酸寡聚物/聚合物β还原末端的C/H-1信号;Δα表示以4-脱氧-L-赤式-4-己烯吡喃糖醛酸基团作为非还原末端的甘露糖醛酸二聚体α还原末端的C/H-1信号。
2. PsAlg7A与PsAlg7C的整体结构及其与其它PL7家族成员结构的关系
PsAlg7A与PsAlg7C的晶体结构分别在pH 4和pH 5.5条件下、分辨率为0.82–2.00 Å时测定;在此pH条件下,PsAlg7A与PsAlg7C分别保持约30%和约20%的相对活性¹³。总体而言,这些蛋白质及配体的电子密度图均清晰可辨(图3a–d)。PsAlg7A与PsAlg7C的三级结构与其他PL7家族成员相似,均由一个单一的β-果冻卷结构域构成,该结构域包含一个内侧和一个外侧的凸起反平行β-折叠片层(图3a–d)。通过DALI服务器对PsAlg7A结构与蛋白质数据库(www.pdb.org)中的数据进行比对分析,结果表明PsAlg7A最接近的结构同源物确为PsAlg7C(对于166对原子,Cα原子的均方根偏差为0.37 Å)。
PsAlg7A与PsAlg7C的结构与其他已解析结构的PL7家族成员均不相同(除来自藻类Neopyropia yezoensis的PyAly(PDB ID: 7W13)外),其差异在于:在结合裂隙的非还原末端存在两条延伸的β-链(PsAlg7A:V142–I147与V150–V155;PsAlg7C:I136–L141与V144–F149),这些β-链在底物上方形成了类似盖子的结构。晶体结构显示,这两条β-链在PsAlg7A与PsAlg7C中均与经浸泡处理的PentaM及HexaM底物发生相互作用(图3a–d),提示它们很可能参与底物结合过程。这两条额外的β-链在来自陆生真菌T. parareesei的β-葡萄糖醛酸裂解酶TpPL7A中并不存在,这表明该活性位点沟槽的延伸可能仅存在于海洋真核生物来源的褐藻胶裂解酶中,或可能决定底物选择性。对先前被认为靶向褐藻胶中不同连接键的PL7褐藻胶裂解酶进行的结构比较显示,其整体结构与本研究获得的结构并无明显差异。值得注意的是,尽管本研究获得的结构对酶亚位点具有高分辨率(这主要归因于Tyr-Phe突变的影响较小),但其糖单元的定位与部分既往报道的结构(尤其是AlyC3、AlyA1-II及PyAly双突变体与多种寡糖底物结合时的复合物结构)高度相似。
ALs的底物结合槽通常带正电荷,这有利于带负电荷的底物结合。PsAlg7A与PsAlg7C亦属此列(图3e、f)。然而,PsAlg7A的结合槽所带正电荷较少(图3e)(即使在较低pH条件下亦然),这或许可以解释PsAlg7A对polyM13的Km值(17.4 mM)比PsAlg7C(2.4 mM)高七倍的现象。这一差异亦可解释两者催化周转速率的巨大差异——PsAlg7C对polyM的催化速率比PsAlg7A快三倍以上。
3. 晶体基底裂解作用揭示了活性位点
已有研究报道了五种PL7 ALs与不同褐藻胶寡糖复合物的结构,这些结构揭示了氢键网络及类堆叠相互作用对底物在活性位点沟槽中的定位至关重要。上述所有复合物结构均针对催化失活突变体获得,这些突变体中一个或多个推定的必需残基发生了突变。本研究中,我们成功将聚合度(DP)为4–6的M型寡糖浸渍至PsAlg7A晶体中,从而实现了糖链在晶体中的裂解(分辨率:1.46–1.87 Å)。这一结果证实了PL7家族成员中存在−1与+1亚位点,这些亚位点界定了可裂解键的位置(图3a)。此前,这些亚位点仅是基于推定的催化性酪氨酸与组氨酸在复合物结构中相对于糖醛酸的位置而进行的初步推测。负亚位点(图3a–d)指示底物的非还原端位置,而正亚位点则指示还原端。研究发现,TetraM、PentaM及HexaM型寡糖可跨越−3至+3亚位点,这表明TetraM与PentaM均以两种或多种不同方式容纳于构成该晶体的不同PsAlg7A分子的活性位点中。
对PsAlg7C进行晶体底物裂解实验未获成功。通过分辨率为1.09–1.24 Å的结构解析显示,寡糖(DP 2–6)存在于负向和正向亚位点,但+1亚位点未被占据(图3c);然而,在非活性突变体PsAlg7C-H124N和PsAlg7C-Y220F中,该亚位点均被占据(图3d、f、5a)(下文将对此进行进一步讨论)——这两种突变体分别结晶于空间群C121和P1211,而PsAlg7C则结晶于空间群 P212121。研究发现,晶格中相邻分子上含有S228的一个环状结构对+1亚位点处M基团的羧基产生了空间位阻,从而阻碍了有效结合。在+3亚位点处观察到G基团(图3c),这可能源于M型寡糖中的杂质;这表明PsAlg7C对该亚位点处的G基团具有偏好性,或发生了C5位差向异构化反应。在经PentaM处理的 PsAlg7C-H124N 中,也于+3亚位点处观察到了G基团(图4a)。
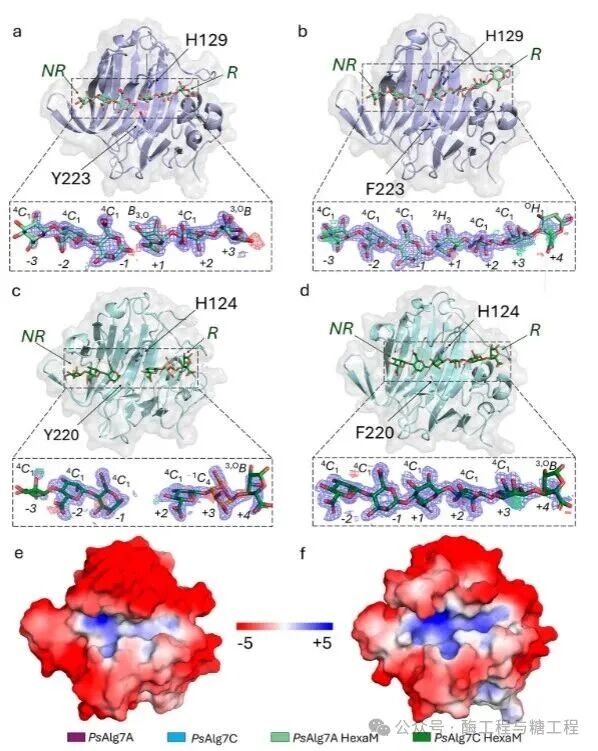
图3. PsAlg7A与PsAlg7C的活性位点结构:a PsAlg7A(浅紫色)经PentaM(浅绿色)浸泡;b PsAlg7A-Y223F(浅紫色)经HexaM(绿色)浸泡;c PsAlg7C(青色)经HexaM(M基团:深绿色;G基团:橙色)浸泡;d PsAlg7C-Y220F(青色)经HexaM(M基团:深绿色;G基团:橙色)浸泡(NR与R分别表示非还原端与还原端)。观测到的AOSs比用于浸泡的AOSs更长,这可能是由于它们在活性位点中以两种或多种不同方式容纳所致。e PsAlg7A在pH 5条件下的静电势图;f PsAlg7C在pH 8条件下的静电势图(含电子密度图:2Fo-Fc(蓝色网格)等值线设定为1.0σ,对C原子的截断值为1.6 Å;fc-fo(绿色与红色)等值线分别设定为+3.0σ与−3.0σ,对C原子的截断值为1.6 Å)。
4. Michaelis–Menten型复合物
为获得PsAlg7A与PsAlg7C形成的类米氏动力学复合物,将失活突变体PsAlg7A-Y223F、PsAlg7C-H124N及PsAlg7C-Y220F经M系列寡糖(TetraM、PentaM与HexaM)浸泡后进行结晶(图3b–d)。相应结构的分辨率分别为1.45–1.81 Å(PsAlg7A-Y223F)、1.05–1.51 Å(PsAlg7C-Y220F)及0.87–1.13 Å(PsAlg7C-H124N)。结构分析表明:在PsAlg7A-Y223F中,TetraM与PentaM底物占据的亚位点范围为−2至+3;而HexaM所占据的亚位点范围为−3至+4(图3b)。与产物复合物中的观察结果一致,这表明M系列寡糖可以两种或多种不同方式嵌入活性位点。除在亚位点+3处观察到的G基团外,PsAlg7C复合物结构中的 M 基团分布与在PsAlg7C-Y220F中观察到的分布相似(图3c、d)。
经HexaM浸泡的PsAlg7A-Y223F蛋白结构显示出一个高度复杂的氢键网络,该网络很可能负责介导底物在活性位点沟槽中的适配,从而优化酶与M基团之间的相互作用。大部分酶-底物相互作用由水分子介导,同时亦观察到若干直接氢键。在分别经TetraM与PentaM浸泡的PsAlg7A-Y223F蛋白结构中也观察到了类似的氢键网络,这证实了该网络对底物识别的重要性。同样,在PsAlg7C-Y220F蛋白的结构中也观察到了一个高度复杂的氢键网络。
在一项近期研究中,Zhang等人发现,两个精氨酸残基与一个谷氨酰胺残基(PsAlg7A 中为 R82/R86/Q127;PsAlg7C中为R76/R80/Q122)在所有PL7家族成员中均保守存在,且与酶的特异性无关。这些残基与位于+1和+3亚位点的C5羧基发生相互作用,从而导致C5羧基具有相似的空间取向,且该取向与酶的特异性无关。此外,还形成了包括水分子介导的氢键在内的与+3亚位点处C5羧基的氢键。值得注意的是,未观察到与+2亚位点处C5羧基存在任何氢键,这可能赋予该糖基一定的构象自由度,从而使所有类型的褐藻胶阻断物均能结合于正向亚位点。在+2亚位点,观察到与O2(PsAlg7A中为Q42和S46;PsAlg7C 中为 Q36)及O3(PsAlg7A中为K219;PsAlg7C中为K216)之间存在推定的氢键。而在负向亚位点与糖基部分相互作用的残基在PL7家族中并不保守,因此这很可能决定了其特异性。在−1亚位点,发现一个精氨酸残基(PsAlg7A中为R161;PsAlg7C中为R155)与C5羧基发生相互作用,该残基同时存在于PsAlg7A和PsAlg7C中,这凸显了该亚位点上糖基部分取向的重要性。其余负电荷亚位点上与C5羧基形成的氢键并不保守,这或许可以解释为何PsAlg7C能够容纳aG基团于+3亚位点。
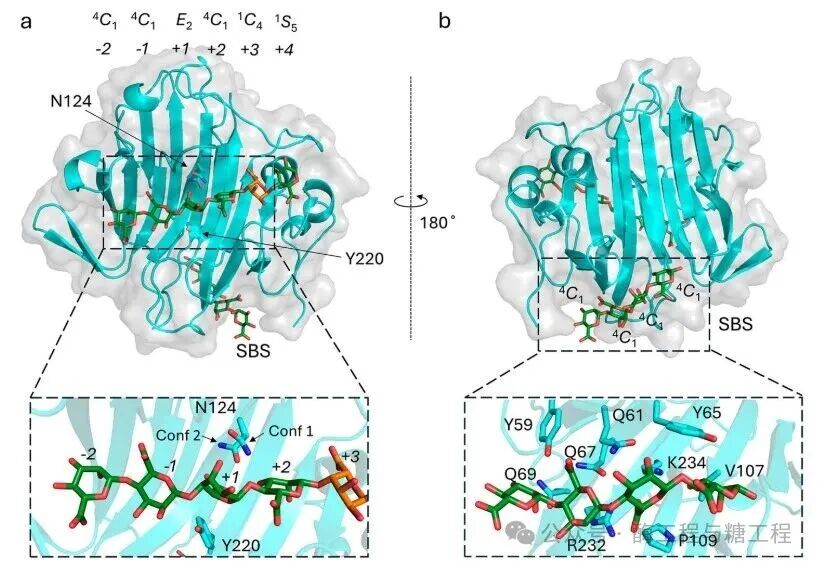
图4. PsAlg7C-H124N(青色)与 PentaM(深绿色)共同浸泡。a 为活性位点沟槽;b 为表面结合位点(SBS)。氨基酸残基以棍状模型表示:(a) 中突出显示了 N124 的构象,(b) 中则显示了距离四糖 4 Å 以内的残基。(a) 中的 G 基团以橙色标出。
5. 活性位点结构保守性
PsAlg7A-Y223F-HexaM与PsAlg7C-Y220FHexaM复合物的整体结构彼此相似(图3b–d)。两者最显著的区别在于:PsAlg7A中的R161与PsAlg7C中的R155分别位于亚位点−1和+1,且二者呈现不同的构象;另一区别在于:PsAlg7A中位于亚位点−2和−3的A169在PsAlg7C中被体积较大的F165所取代(图5a–f)。然而,这一差异并未影响活性位点的整体结构(图3a–d、图6)。
上述氢键网络的重要性可通过若干水分子在亚位点−1与+1处介导M基团间氢键作用时所表现出的结构保守性得到印证。这些水分子在PsAlg7A与Capo以及复合物结构中均处于相似的位置(图5a–f)。总体而言,活性位点在配体结合过程中以及在不同酶之间变化甚微。
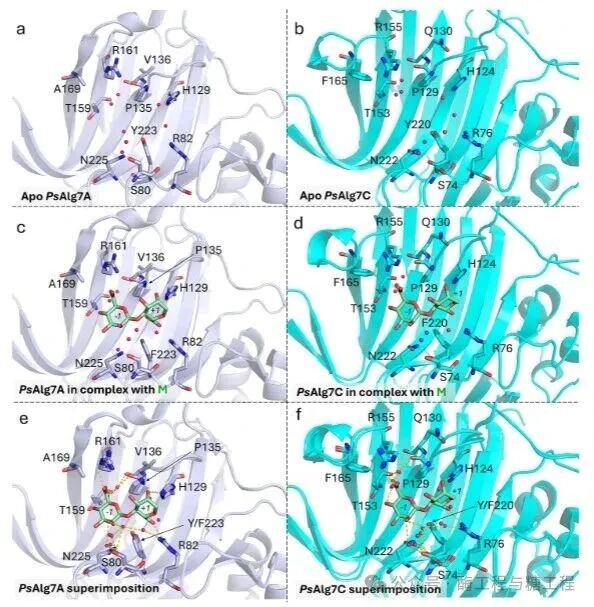
图5. 存在与不存在配体时结合位点的结构分布。a PsAlg7A与b PsAlg7C的apo 结构显示出保守的水分子及残基取向;c 将这些结构与经HexaM处理的 PsAlg7A-Y223F及d PsAlg7C-Y220F突变体的结构进行对比。为简化图示,仅显示位于亚位点−1与+1的糖基。在e PsAlg7A与f PsAlg7C的叠加apo及复合物结构中,对保守的水分子、残基以及与亚位点−1与+1处M基团形成的推定氢键进行了高亮显示。黄色虚线表示推定氢键。
6. 突变影响β-D-甘露糖醛酸基团的构象
在PsAlg7C-Y220F-HexaM复合物中,PsAlg7A-Y223F-HexaM复合物中的大多数M基团均呈现4C1构象;唯独位于+1亚位点的M基团采用了扭曲的2H3构象(图3b)。这一现象在Penta-和TetraM复合物中同样存在。这种异常构象可能源于Y223F突变——该突变导致R82与+1亚位点处糖分子的氧原子发生强相互作用,而非与带负电荷的Tyr氧原子相互作用(图3b)。此外,PsAlg7C-H124N的结构分析表明,该突变显然引起了M基团的构象畸变,这一现象在+1亚位点处的M基团中尤为明显(图4a)。这种构象畸变很可能源于H124与+1亚位点处糖单元的2-OH基团之间相互作用的丧失(图4a),从而导致易断裂键发生位移。事实上,当N124与M糖链复合物时,可观察到其存在两种不同的构象(图4a),这表明该天冬酰胺残基并未与M基团发生相互作用。这很可能是导致野生型组氨酸突变后酶活性几乎完全丧失的原因——此前在其他PL7成员蛋白中也观察到了这一现象。
7. 表面结合位点
在经PentaMon浸泡处理的PsAlg7C-H124N蛋白的晶体结构中,观察到一个位于活性位点凹槽之外的表面(或次级)结合位点(SBS)(图4b)。SBS具有多种功能,且与更为人熟知的碳水化合物结合结构域(CBMs)具有诸多共同作用——这些CBMs属于独立于催化结构域的结构域。与CBMs不同,SBS位于催化结构域上、距离活性位点一定距离处。尽管此前已有研究证实部分SBS对其母体催化结构域的活性与功能至关重要,但此前尚未在PLs中鉴定出任何SBS。在PsAlg7C-H124N的SBS处观察到四个M基团,这些基团均通过氢键与PsAlg7C相互作用(图4b),这种相互作用可能对识别M基团具有鉴别作用。仅在其中一种PsAlg7C晶体结构中观察到AOS占据SBS这一事实,提示该位点对PsAlg7C的活性并非必需,而很可能属于结晶过程中的假象。然而,该位点在PsAlg7C降解褐藻胶中的M区块过程中是否发挥作用,仍需进一步研究,这已超出本研究的范畴。
8. 推定催化残基的质子化状态
为探究与底物相互作用的残基所处的质子化状态,本研究获得了PsAlg7C在经PentaM浸渍前后对应的中子衍射结构。这些结构的测定分辨率为2.15 Å。尤为值得注意的是,中子衍射结构表明:Y220的氢(或氘)在底物结合前处于无序状态,但在产物复合物中则变为有序状态,并很可能参与了氢键作用(图6)。相反,H124在无底物结合的结构及产物复合物中均仅携带一个质子(即为中性残基)(图6a、b)。这一结果有力地表明,Y220是催化碱基,在催化过程中从+1亚位点的糖分子上夺取质子。值得注意的是,对PsAlg7A-Y223F-HexaM进行的计算机模拟将F223替换为酪氨酸后,发现酪氨酸氧原子与+1亚位点糖分子的H5原子之间存在明显的短距离,这支持了酪氨酸在催化过程中作为广义碱基的作用。鉴于酪氨酸在溶液中的预期pKa约为10,研究人员推测该残基周围的微环境对其电离过程产生了影响,从而降低了其pKa值。这一推论得到了文献中多项酶学研究的支持——这些研究表明,酪氨酸残基因邻近残基的存在而发生去质子化。例如,短链脱氢酶/还原酶(SDR)酶、C₄差向异构酶以及UDP-芹糖/UDP-木糖合酶——其中相邻的带正电荷残基有助于降低其pKa值;另一个例子是丙氨酸外消旋酶——已知其与组氨酸(该组氨酸本身又与精氨酸相连)之间的连接可降低催化酪氨酸的pKa值。在对Y220周围的残基进行分析后,研究人员发现了一个邻近的精氨酸(图6a–c中的R76),推测该残基是导致pKa值降低的原因。值得注意的是,这一精氨酸(PsAlgA中的R82)在PL7家族中是保守的,其突变会导致裂解酶活性丧失。尽管这一现象此前已被解释为与底物结合有关,但我们认为这些突变也可能影响催化碱性残基的电离状态。
在中性构象下,H124无法作为质子供体,因此它不能充当催化酸;这一结论与顺式消除反应机制(图1b)相符——在该机制中,酪氨酸预计是唯一的催化残基。目前获得的高分辨率X射线晶体结构表明,活性位点的组氨酸(PsAlg7C:H124与PsAlg7A:H129)与M糖链上+1亚位点的2-OH基团形成了氢键,这提示该组氨酸处于Nδ互变异构形式。结合对PsAlg7CH124N获得的研究结果,研究结果表明,H124对底物的高效结合至关重要,但并不参与催化反应。
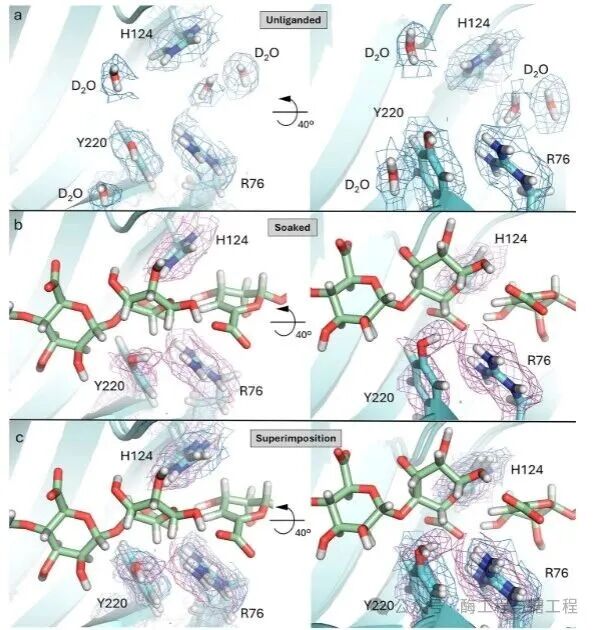
图6. 潜在催化残基的质子化状态。a) PsAlg7C 的结构;b) 经 PentaM 处理的 PsAlg7C;c) 上述两者的叠加图。核密度图(2Fo-Fc,未结合状态与经 PentaM 处理状态分别用蓝色网格和洋红色网格表示)等高线设定为0.5σ,截断值为1.6 Å。无序氘原子暂定置于Y220羟基上的“骑乘”位置。
9. 产品复合物
PsAlg7A与PsAlg7C及其突变体与DiM及TriM寡糖复合物的结构解析,为理解糖苷键断裂后相关的酶-底物相互作用提供了重要线索。这些结构表明,底物跨越了−3、−2及−1亚位点(但PsAlg7C-Y220F与TriM形成的复合物除外,)。这一发现或许可以解释为何通过时间分辨核磁共振波谱技术观察到了DiM与TriM的积累现象(图2)。因此,推测这些结构模拟了离去基团脱离后、底物在活性位点沟槽中进行持续移动之前的酶态。与PsAlg7A与TetraM、PentaM及HexaM产物形成的复合物中观察到的现象类似(图3a),DiM与TriM在−1亚位点处的M基团通常同时存在α构象和β构象。Y223(PsAlg7A)与Y220(PsAlg7C)均与−1亚位点处M糖的O1原子处于氢键作用距离范围内。所观察到的α与β构象可能反映了酪氨酸残基Tyr223与Tyr220在晶体中并非全部分子均处于质子化状态——这一现象在PsAlg7C的中子晶体结构中亦得到证实(图6)。
10. 底物β-甘露糖基单元在+1亚位点的构象
采用经HexaM浸泡处理的PsAlg7A-Y223F蛋白结构(PDB ID:7NCZ)作为分子动力学(MD)模拟的初始模板。在模拟过程中,将F223残基替换为酪氨酸残基以重建天然酶结构。溶液状态下的米氏-门腾复合物(MC)通过Amber 2020软件包构建。随后对该复合物进行能量最小化并平衡处理,时长为750纳秒。模拟结果表明,该酶-底物复合物在具有催化活性的构象中保持稳定:H129与Y223共同夹持着处于4C1构象的+1糖基。推测为催化碱基的Y223所带负电荷的氧原子与R82邻近,二者之间形成盐桥相互作用;此外,Y223的氧原子还与C5位的氢原子距离极近,为质子提取做好了准备。
为进一步确认+1糖基的构象,研究人员采用QM/MM元动力学方法计算了其构象自由能景观(FEL)。该方法此前已成功应用于解析其他碳水化合物活性酶(CAZymes)中的底物构象。采用量子力学(QM)描述底物对于排除由经典力场引起的任何偏差至关重要——因为经典力场通常更倾向于支持椅式构象。对PsAlg7A中+1亚位点Mmoiety的构象FEL分析证实,4C1构象为最稳定构象(即FEL的全局最小值)。值得注意的是,存在一个延伸至2SO的低能区,这恰好对应于该反应过渡态(TS)的构象,如下文所述。因此,与此前在糖苷酶研究中观察到的现象一致,PsAlg7A的活性位点经过优化,可精确稳定底物处于对催化反应至关重要的构象中。
11. 反应机理
从经典分子动力学(MD)模拟中选取了一幅代表性快照作为起点,用于启动反应机理的量子力学/分子力学(QM/ MMMD)模拟。选取了一个包含112个原子的大型量子力学计算区域,该区域涵盖了部分底物以及与+1糖分子相互作用的主要残基(Y223、R82、K219和Q127)的侧链。模拟采用CP2K程序进行,其中量子力学计算区域采用密度泛函理论(DFT),而分子力学计算区域则采用基于 Amber 的力场(更多细节参见“方法”部分)。在启动反应机理模拟之前,系统在 QM/ MMMD 级别上进行了 7 ps 的平衡计算。
该化学反应采用OPES增强采样方法43,44进行建模,该方法能够对复杂的能量景观进行高效探索,如近期在化学反应中的应用45所示。采用两个集体变量(CVs)驱动系统从反应物向产物转化(详见图7a中对CVs的定义)。第一个CV取为可断裂糖苷键的距离(d)[CV1 = d(O4-C4),其中O4指O‘原子];第二个CV取为催化质子(H5)可能运动所涉及距离的组合[CV2 = d(C5-H5) – d(H5-OTyr223) – d(O4-H5)]。因此,CV1对应糖苷键的断裂过程,而CV2对应质子转移事件。利用这些CVs,QM/MM OPES模拟成功将反应物驱动至反应产物(即TriM与不饱和物(ManA)4)处。计算得到的反应自由能景观(FEL)(图7b)显示存在两个明确界定的反应物与产物极小值,其中产物极小值能量更低,二者之间由一个明显的过渡态(TS)分隔。因此,该反应为协同且放热反应。计算得到的PsAlg7A反应自由能垒(16.5 kcal·mol⁻¹)与根据反应速率估算的实验值(17.3 kcal·mol⁻¹)高度吻合,这进一步验证了所推导的反应机理。
对沿最小能量路径(图7c、d)的分子变化进行分析表明,该反应始于R82的微小重新定位(图8中的状态1)——此时R82从Y223上脱离,并向+1糖分子的环内O5原子靠近。这一运动虽幅度较小,但导致+1糖分子从松弛的4C1椅式构象转变为偏船式2SO构象,从而使Y223的氧原子与+1糖分子的H5原子之间形成紧密接触,使其具备进行质子转移的条件。随后,Y223夺取了H5质子(图8中的状态2),而C5原子则带上了负电荷(图7e)。C5上的负电荷离域至C6上,导致在达到具有碳负离子特征的反应过渡态(TS)时,C4–C5与C5–C6键均发生缩短(图7d)。糖苷键O4–C4键的断裂发生在过渡态之后(图8中的状态3),恰在反应到达产物态之前——此时糖苷键已完全断裂。在反应产物阶段,由于C4与C5原子之间形成了双键(从而生成4,5-不饱和糖——4-脱氧-L-赤藓-己-4-烯吡喃糖醛酸),+1糖分子采取了包膜式(2E)构象。因此,尽管反应自由能面(图7b)显示存在单一过渡态,这暗示着该反应为协同反应,但实际上该反应具有高度异步性:糖苷键的断裂发生在质子转移之后。模拟结果还预测了由PsAlg7A催化的β-消除反应中存在一条4C1 → [2SO]‡ → 2E 的构象演变路径(图7d)。
对产物状态(P)中所含物种的进一步分析表明,该状态实为多种不同构型的混合物——在这些构型中,Y223可处于中性或去质子化状态。换言之,H5质子可位于Y223的氧原子上(此时新的还原末端为醇盐形式),亦可位于新还原末端的氧原子上(此时Y223带负电荷)。通过对反应产物进行独立的QM/MM-MD模拟,证实了质子常在上述两个氧原子之间跃迁,且质子交换过程的自由能垒极低(<1 kcal/mol),这一结果与FEL分析结果一致。因此,反应产物中存在一个由Y223与新还原末端之间形成的低能垒氢键所构成的结构。最重要的是,这一结论与已报道的反应产物的中子衍射结构结果相符——该结构显示在PsAlg7C中存在Y220状态(包括质子化与中性两种构型)的混合物(图6b)。
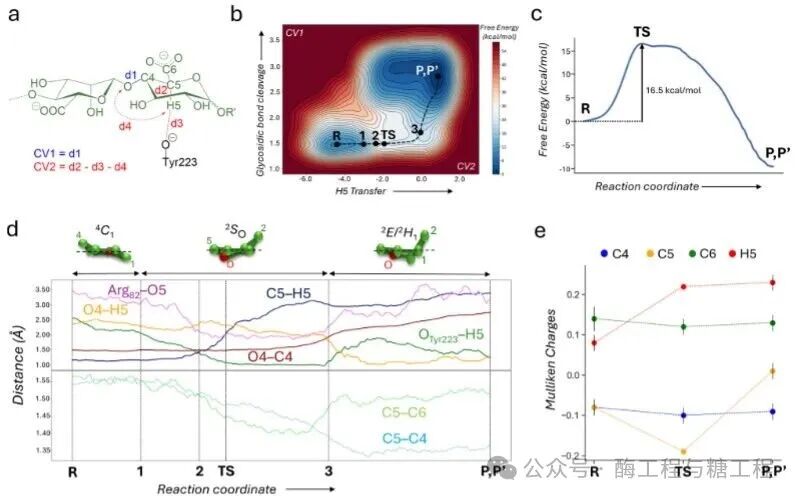
图7. PsAlg7A催化的syn β-消除反应的计算建模。a PsAlg7A 催化机制的QM/MM OPES模拟中使用的集体变量;b 通过模拟获得的自由能面(FEL)及定义反应坐标的基本最小自由能路径;c 沿最小能量路径的势均力(PMF);d 沿反应坐标变化的最相关原子间距离演变;e 反应过程中参与 +1 亚位点糖催化反应的主要原子的 Mulliken 电荷演变。数据以平均值 ± 标准差表示,源自无偏QM/MM MD模拟。
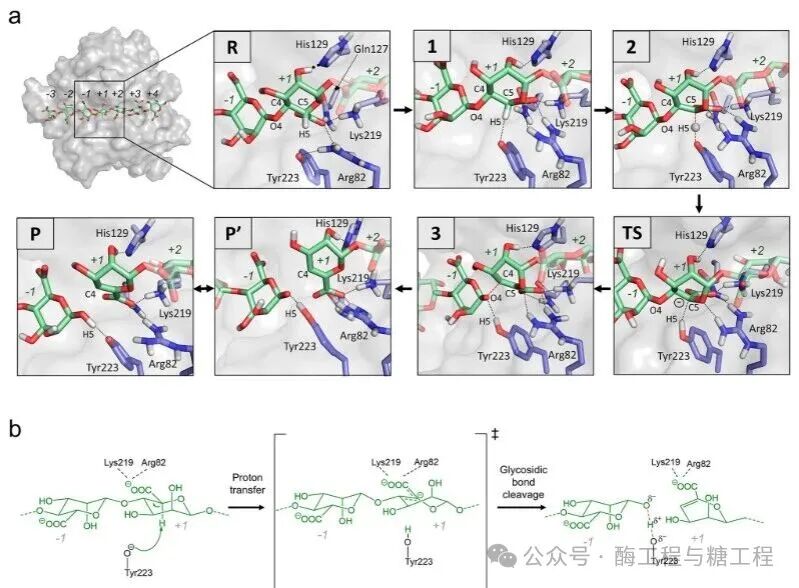
图8. PsAlg7A中沿反应坐标的变化规律。a:基于QM/MM OPES仿真获得的沿反应坐标变化的代表性分子结构;为提高图示清晰度,与Catoms相连的氢原子均未显示,但H5原子除外。b:根据本研究所有结果提出的PsAlg7A反应机理。

03
结论
PLs的反应机理被描述为一种β-消除反应,该反应导致O‘-C4糖苷键断裂,并在释放产物的非还原末端形成一个4,5-不饱和糖基11,16(图1b)。然而,迄今为止尚未有报道获得具有明确底物位置的高分辨率结构,这阻碍了对分子反应机理进行原子级描述。本文报道了两种可降解褐藻胶的 PL7 ALs(即来自海洋真菌 P. salina的 PsAlg7A与PsAlg7C)的酶-底物复合物的高分辨率结构。通过时间分辨核磁共振(NMR)技术证实,这些酶具有内切酶活性、对特定底物具有特异性,且主要催化生成末端为不饱和键的三聚体或寡聚体。这些结构包括一个采用单突变体(Y→F)捕获的PL7的高分辨率、类米氏(Michaelis–Menten)型复合物;该复合物对活性位点的结构扰动极小,且最重要的是,底物处于具有催化活性的合适位置。结合中子衍射结构,研究人员揭示了推定的催化残基Y223/Y220与 H129/H124(PsAlg7A/PsAlg7C编号)的质子化状态。发现这两个残基均处于非质子化状态,这表明仅Y223/Y220具有催化相关性。此外,在PsAlg7C上发现了一个SBS(图4)。
用Hexam处理过的Psalg7A的米氏复合物的晶体结构对反应机理进行了QM/MM模拟,证实了β消除反应,并从原子细节上解决了完整的反应机理。反应是一步进行的(即协同过程),但它是高度不同步的,在Y223之前,质子提取发生在完全达到过渡态之前。这一事实得到了以下事实的支持,即Y220在PsAl7C的脱质子中子结构中被去质子化(图6),但在催化后观察到产物的ɑ和β构象(图7)。
对协同但不同步机制的发现与之前的实验研究相一致,这些实验研究要么被解释为协同反应,要么被解释为逐步反应。模拟还揭示了TS的碳负离子性质,并在Y223和反应产物的新还原端之间发生了低能垒氢键。
+1糖在Michaelis-Menten复合体采用宽松的椅子构象(4C1),但在TS处逐渐向2SO演化,这要归功于Y223和R82的微妙但重要的运动,描绘了4C1→[2SO]‡→2E构象路线。重要的是,在反应过程中,+1糖得到的构象位于底物在Michaelis-Menten络合物上的构象自由能谱的低能区域。这表明,与在糖苷酶中观察到的类似,PsAlg7A的活性部位是预先组织起来进行催化的,不仅是因为催化残基处于正确的位置,而且还通过显示一个只有催化构象才能最佳匹配的结合腔来进行催化。
PsAlg7A的协同(一步)反应澄清了之前对几种PL7酶的动力学分析,其中反应中间体的存在仍然不明确。对于来自肝素黄杆菌的PL8软骨素AC裂解酶,它也经历了Synn-β消除,以前的KIE和LFER实验表明,在速率决定步骤中是一个分步反应,没有糖苷键断裂。然而,一项对PL8家族透明质酸裂解酶的半经验QM/MM研究发现了一个协调的合成β消除反应。研究人员认为,动力学数据也可以被解释为协同反应,其中质子提取,而不是糖苷键断裂,首先发生,就像在PL7中发现的那样(反应是高度异步的)。对其他PL家族的结构和动力学实验,如PL1和PL10,经历了抗消除,通过分步的E1cb反应或协同的异步E2反应支持催化,这与研究人员的观察一致。在这两种情况下,都预测会形成碳负离子物种,这与研究人员对Psalg7的结果一致。结合发现与现有文献,提出,在PL7(图8B)中发现的协同但不同步的反应可能扩展到其他PL家族。
这些关于结构与作用机制的深入认识,标志着我们在理解褐藻胶裂解酶作用机制方面取得了重大进展,为设计用于制备定制化褐藻胶寡糖的褐藻胶裂解酶提供了新途径;此外,这些发现也为设计基于生物活性的探针以在真菌和细菌分泌组中鉴定褐藻胶裂解酶开辟了新的可能性。
DOI: https://doi.org/10.1038/s41467-025-56754-5
END
前期回顾
来源 微信公众号 · 查看原文
版权申明 本网站立足国家海洋药物和生物制品产业联盟,致力于打造海洋生物医药“产学研用”一站式、综合性资讯共享服务平台,促进我国海洋药物和功能制品“资源链、科技链、产业链、应用链”协同创新、深度融合发展。本文转载自原文来源。版权归原作者及原来出处所有,部分文章未能联系到原作者,在此深表歉意。如涉及版权问题,请留言联系我们协商处理(邮箱:czhang@tio.org.cn),侵权内容将即刻删除。
免责声明 本文仅代表作者个人观点,与本平台立场无关。本站不对内容真实性、完整性、时效性作保证,仅供参考,请读者自行核实。