NATIONAL INDUSTRY ALLIANCE FOR MARINE DRUGS AND BIOPRODUCTS
研当以报效国家为己任,
学必以服务人民为荣光。
本论文敬献给2015年诺贝尔生理学或医学奖得主屠呦呦先生,谨以此庆祝她95岁华诞!
摘要:疟疾是一种由雌性按蚊传播引起的原生动物寄生虫性疾病,是由疟原虫引起的最致命的人类寄生虫感染疾病之一。据世界卫生组织全球疟疾报告显示,全球超过84个国家受疟疾影响,其严重威胁着人类的健康。自2000年以来,疟疾感染人数常年维持在2.5亿左右,每年约有60万人死于疟疾。目前疟原虫对青蒿素在内的大部分市售药物产生广泛的耐药性,且在部分国家出现了青蒿素联合治疗法的多药耐药问题。虽然近年来上市了多款以预防性为主的疟疾疫苗,但在治疗药物方面,自2020年后尚无新型药物上市。随着耐药问题的不断恶化,若无新型药物的出现,疟疾对人类的威胁将进一步加重。因此,研发高效、低毒的新型抗疟药物迫在眉睫。海洋复杂的环境使得海洋生物进化出不同于陆地生物的特殊代谢途径,从而产生大量结构新颖、活性显著的活性天然产物,为创新药物研发提供了重要的资源宝库。在海洋丰富的生物资源中,海绵、刺胞动物、藻类、棘皮动物以及红树等是海洋天然产物的传统来源。特别值得一提的是,自2002年起,海洋微生物,尤其是海洋真菌逐步成为新海洋天然产物的最大来源。在新型抗疟药物的研发中,海洋天然产物也展现出巨大的发展潜力。近三十年来,大批具有显著活性的抗疟先导分子被发现,其中,新型大环内酯类化合物bastimolide A、聚酮类化合物trioxacarcin A、trioxacarcin D以及生物碱类化合物manzamine A、(+)-8-hydroxymanzamine A等化合物的抗疟活性均达到了纳摩尔级,具有深入研究的价值。此外,对海洋抗疟天然产物作用靶点/作用机制的研究也开始逐步推进,并取得了实效进展,如作用于蛋白质法呢基转移酶的alisiaquinones A~C,抑制疟原虫血红蛋白聚合、降低线粒体膜电位以及抑制恶性疟原虫DNA旋转酶的多靶点抑制剂monocerin-1n,以及作用于恶性疟原虫单酰基甘油脂酶样蛋白(PfMAGLLP)的salinipostins A等,均具有不同于现有抗疟药物的作用靶标/机制,是未来开发新型抗疟药物的重要先导分子。然而,海洋创新药物研发也面临诸多挑战,如生物样品采集困难、天然活性成分含量低微、天然化合物重复发现、作用机制不清等。随着科技的发展,越来越多的新兴技术被应用于海洋天然产物的发现与后续研究中去:如基于基因组挖掘技术与分子网络技术的新型天然产物高效发现,基于生物合成与化学合成的微量天然产物规模制备,以及基于多组学技术的活性化合物作用靶标与机制研究等。海洋天然产物优异的抗疟活性、研究技术的发展与革新将极大推动抗疟海洋药物的发展,开发“海洋来源的青蒿素”或许将不再是梦想。
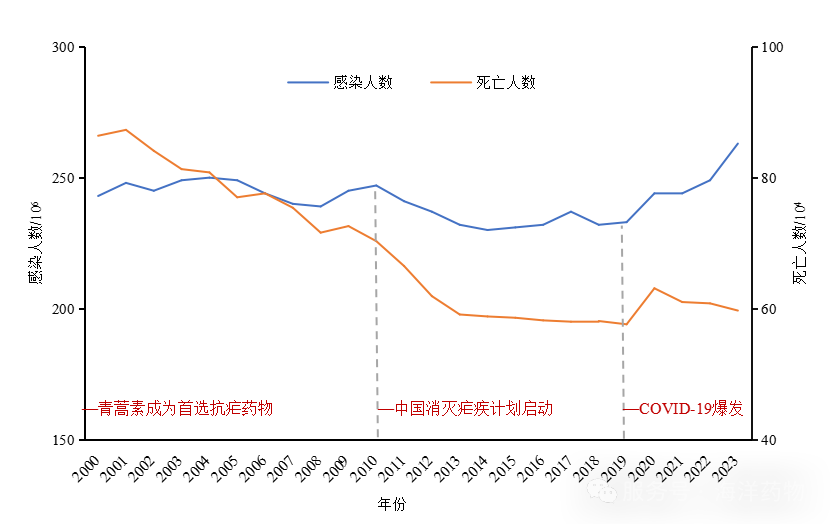
疟疾是一种由雌性按蚊传播引起的原生动物寄生虫疾病,主要由恶性疟原虫(Plasmodium falciparum)、间日疟原虫(Plasmodium vivax)、卵形疟原虫(Plasmodium ovale)、三日疟原虫(Plasmodium malariae)和诺氏疟原虫(Plasmodium knowlesi)引起,其中恶性疟原虫和间日疟原虫对人体危害最大。疟原虫的孢子体进入人体后在红细胞内增殖(见图1),引起发热、贫血,对脾、肾脏以及全身器官产生非常大的损害,严重可导致死亡[1-2]。世界卫生组织全球疟疾报告数据显示,2000—2013年,全球疟疾感染人数下降明显,但自2013年起,连续数年维持在2亿人左右的高位水平。从疟疾致死人数角度看,2000—2012年有显著下降,但自2012年以来,死亡人数下降趋势有所放缓,疟疾致死人数常年维持在50~60万人的高位水平。此外,2019—2023年间,受新型冠状病毒感染带来的公共卫生资源短缺影响,疟疾感染与死亡人数开始出现上升趋势(见图2)。从区域划分来看,非洲、东南亚等欠发达地区是疟疾肆虐的重灾区。以2023年为例,非洲约有2.46亿疟疾病例,因疟疾致死人数约为56.8万,感染病例与死亡病例均占全球病例数的90%以上,其中5岁以下儿童是受疟疾影响的最脆弱群体,约占非洲区域所有因疟疾死亡人数的80%[3]。
图1 疟原虫生命周期及感染途径
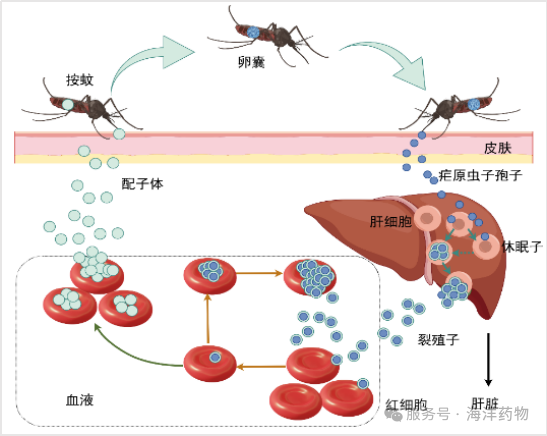
图2 2000至2023年疟疾发病及死亡病例
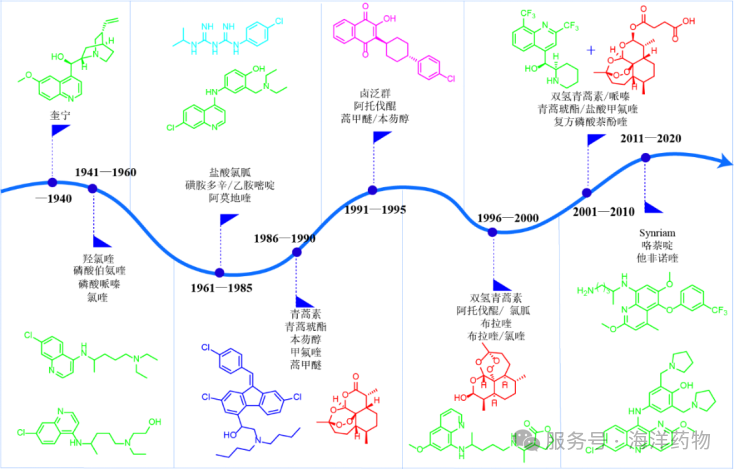
疟疾作为一种严重威胁人类健康的疾病,从古至今,人类从来没有停止与其斗争,一直致力于抗疟药物的开发(见图3)。19世纪前,在欧洲、南美等地区,金鸡纳树皮水被广泛应用于疟疾的治疗。1820年,法国著名药学家Pelletier和Caventou成功从金鸡纳树皮中提炼出最早的抗疟药物——奎宁,因更好的患者依从性,奎宁逐步取代金鸡纳树皮水,成为西方国家军队和民间用于预防和治疗疟疾的特效药物[4]。20世纪30年代,奎宁类似物氯喹、羟氯喹的出现,再度改变了抗疟药物格局,氯喹类药物一度成为治疗疟疾的首选药物[5]。20世纪60年代开始,氯喹耐药疟原虫开始肆虐全球,氯喹已无法满足当时治疗疟疾的需要,人类急需新型抗疟药物,在全世界科学家一筹莫展之际,中国科学家将目光转向了传统中医药[6]。在中国,中医药防治疟疾已有数千年历史,在最早的中医理论著作《黄帝内经》中就有关于“疟”的记载[7]。青蒿,作为中国古代治疗疟疾最常用的中草药,最早记录于《神农本草经》[8],并在东晋医家葛洪的医书《肘后备急方》中首次明确了对疟疾的治疗作用[9]。此后,宋代《圣济总录》[10]、元代《丹溪心法》[11]、明代《普济方》[12]《本草纲目》[13]以及清代《本草备要》[14]《温病条辨》[15]等医书中均有青蒿治疗疟疾的记载。20世纪70年代,受中医药典籍,尤其是《肘后备急方》中“青蒿一握,以水二升渍,绞取汁,尽服之。”的启发,以屠呦呦为代表的中国科研人员成功研发出青蒿素,为疟疾治疗提供了新的药物,显著降低了疟疾死亡率[16]。青蒿素及其衍生物的发现是疟疾治疗史上一个重要的里程碑,它的出现拯救了数以万计的疟疾患者,为世界疟疾防治提供了中国智慧。
图3 疟疾治疗药物研发时间轴
在青蒿素治疗疟疾的三十多年里,虽已有耐药性问题的报道,但青蒿素类化合物仍是疟疾治疗中的中流砥柱。青蒿素化合物对所有疟原虫都有效,以青蒿素为基础的联合疗法是当今最有效的抗疟药物,也是被推荐用于治疗恶性疟原虫疟疾(全球最致命的疟疾寄生虫)的一线药物。截至2023年,世界卫生组织推荐的用于治疗无并发症疟疾的联合治疗药物有蒿甲醚-苯芴醇、青蒿琥酯-阿莫地喹、青蒿琥酯-甲氟喹、双氢青蒿素-哌喹、青蒿琥酯-复方磺胺多辛-乙胺嘧啶、青蒿琥酯-咯萘啶[17]。
随着药物使用时间的延长,大多数抗疟药物出现不同程度的耐药性,耐药性疟疾正在逐年增多,即使是特效药青蒿素,也已面临耐药问题的威胁。自1985年首次报道青蒿素耐药疟原虫以来,青蒿素耐药疟原虫在东南亚、印度等地广泛传播[18-20]。2000年之后,在非洲卢旺达与乌干达等国家相继开始出现对青蒿素耐药的疟疾病例,并有证据证实非洲已经独立出现抗青蒿素疟疾并在当地传播[21-22]。多药耐药疟原虫的产生更是给疟疾治疗带来了严重阻碍,加大了全球疟疾防治工作的负担[23]。
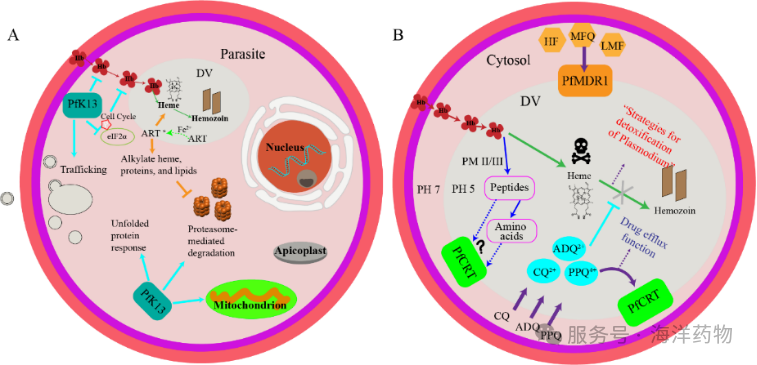
疟原虫耐药基因的产生是抗疟药物耐药性产生的主要原因。目前的研究已经发现一些关键的疟原虫耐药基因,例如PfDHFR、PfDHPS、PfMDR1、PfNHE、PfCRT和青蒿素耐药基因Kelch13[24]。在众多耐药基因中,PfCRT突变是氯喹、阿莫地喹和哌喹耐药的主要因素。PfCRT是位于消化泡膜上一种典型的药物转运蛋白,PfCRT的突变可能导致药物的外排,致使氯喹等无法抑制消化泡中的血红素,从而产生耐药性[25-27]。PfMDR1同样被证明位于消化泡膜上,与PfCRT不同的是,PfMDR1是一种ABC转运蛋白。PfMDR1的突变可能抑制氯喹和阿莫地喹等药物从细胞质基质到消化泡的转运,从而降低消化泡中药物的浓度,进而产生抗疟活性下降的现象[28]。此外,有研究表明,疟原虫去泛素酶UBP1的突变可导致PfMDR1从疟原虫消化液泡到质膜的蛋白定位改变,促进药物外排,从而产生多药耐药[29]。螺旋桨蛋白Kelch13的突变是青蒿素耐药的主要原因,Kelch13蛋白参与疟原虫血红蛋白的内吞途径,Kelch13蛋白突变影响疟原虫内吞作用导致血红素减少,进而导致青蒿素类药物没有足够的靶标,从而影响药效(见图4)。Kelch13突变的疟原虫在环阶段发育缓慢也证明了这一点[30]。
图4 青蒿素(A)和喹啉(B)对恶性疟原虫的作用机制及PfCRT、PfMDR1和Kelch13介导的耐药机制
1疟疾治疗药物的研发方向-如何解决当前疟疾耐药性日益严重的困境
生物是不断进化的个体,就如人类可以不断进化以适应不断变化的环境一样,疟原虫面对抗疟药物的威胁同样能够进行改变以使自己生存下来,青蒿素以及多药耐药性的产生使得人类必须明白,耐药性问题不可避免。面对耐药现象的普遍存在,联合给药策略、针对耐药靶标的辅助药物研发以及新靶点药物的研发或许是人类当前最好的选择。
1.1联合给药策略
联合给药是解决耐药性问题最经典的策略,多种组合药物已被用于疟疾的治疗,并取得了很好的效果。即使未能从根本上解决疟疾对于某一药物的耐药性,现有抗疟药物的重新组合仍将是未来5~10年甚至更长时间内疟疾药物的主流研究方向。
1.2耐药靶标抑制剂的研发
疟疾耐药的本质是耐药基因的产生促进了药物或者血红素等的外排,从而使得当前药物无法达到发挥作用的浓度或者没有充足的作用靶标,如果能够抑制耐药基因的功能,将能从根本上解决疟疾耐药性的问题。因此,针对耐药基因的药物研发也将是解决疟疾耐药问题的重要研究方向。
1.3新靶点药物的研发
新靶点、新机制药物的研发是解决疟疾耐药性问题的关键。以往的经验证明,人类无法阻止耐药性的产生,但能够换个途径去“杀掉”疟原虫,正如青蒿素的出现解决了氯喹类药物的耐药性问题一样,新靶点、新机制药物的出现将是解决当前疟疾耐药性问题至关重要的一环,也将是全球疟疾防治事业进入新时代的助推器。
2海洋天然产物在抗疟药物研发中的机遇
2.1海洋天然产物是药物研发的重要资源
海洋约占地球表面积的70%,蕴含着藻类、珊瑚、海绵、棘皮动物、刺胞动物、苔藓虫、软体动物、腔肠动物、海洋微生物等大量生物资源,是天然产物的重要来源。海洋天然产物研究兴起于20世纪60年代,经过几十年的发展形成了一个巨大的天然产物资源宝库。据统计,截至2025年1月,已报道的海洋天然产物约有42 541个,且处于快速增长阶段(自2015年,每年新增新海洋天然产物1 200~1 500个)[31-40]。
对1962至2022年海洋天然产物的来源进行整体分析,结果见图5。1992年前,海洋天然产物研究主要来源集中为海绵、刺胞动物以及藻类,从这三类生物资源中分离得到的海洋天然产物数量占到同期海洋天然产物数量的70%以上。1993—2022年,藻类、海绵来源的海洋天然产物在数量上呈下降趋势。刺胞动物来源的海洋天然产物数量在1993—2012年经历了一个短暂上升期后,又在2013—2022年急剧下降,整体处于一个停步不前的状态。与之形成鲜明对比的是,近30年海洋微生物来源的海洋天然产物数量快速增长,成为海洋天然产物数量的主要增长点,2013—2022的十年间,海洋微生物来源的海洋天然产物数量超过8 000个,相较于1992年之前,数量增长了近40倍[31-71]。
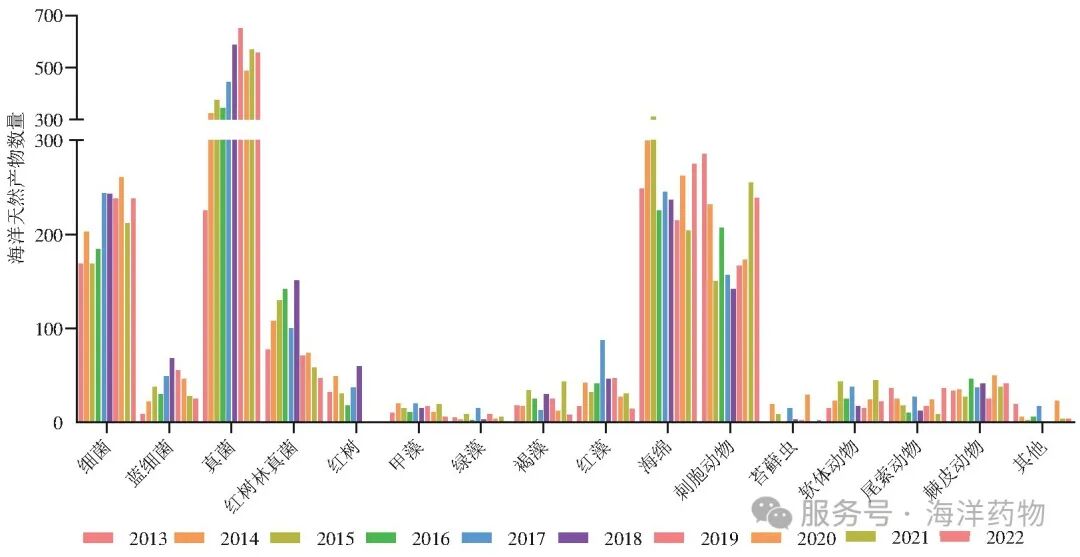
对2013—2022年海洋天然产物来源进行分析,结果见图6。数据显示,近十年海洋真菌是海洋天然产物的主要来源,从2013到2019年,海洋真菌来源的天然产物数量呈快速增长趋势,从2013年的所占比例不足20%一跃达到2019年的40%左右。虽然2020—2022年海洋真菌来源天然产物数量较之前有所下降,但仍是海洋天然产物的主要来源。海绵、刺胞动物以及海洋细菌是近十年海洋天然产物的另外三大重要来源。
图5 1962—2022年海洋天然产物来源统计
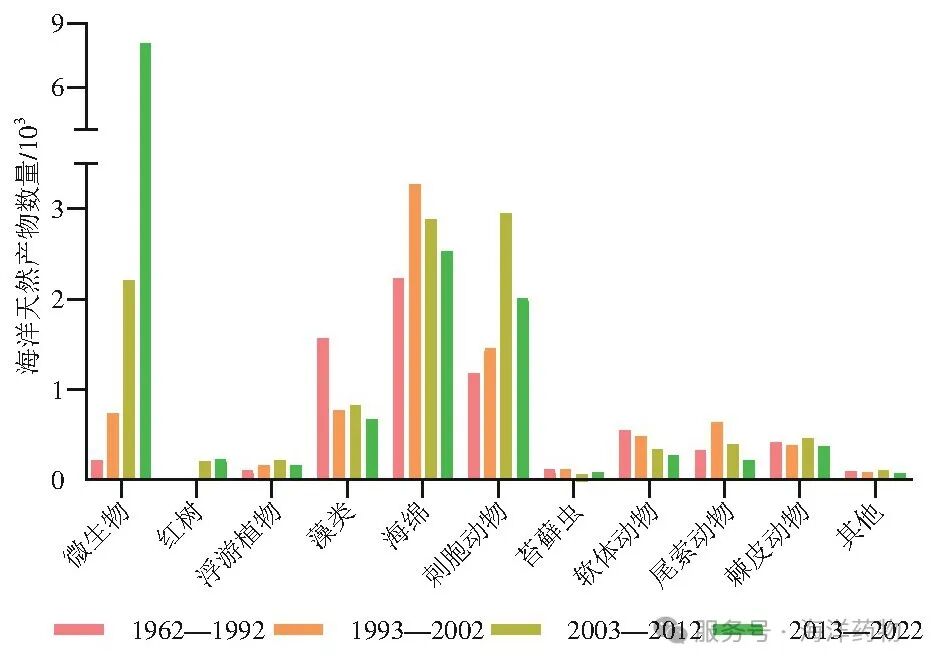
图6 2013—2022年海洋天然产物来源统计
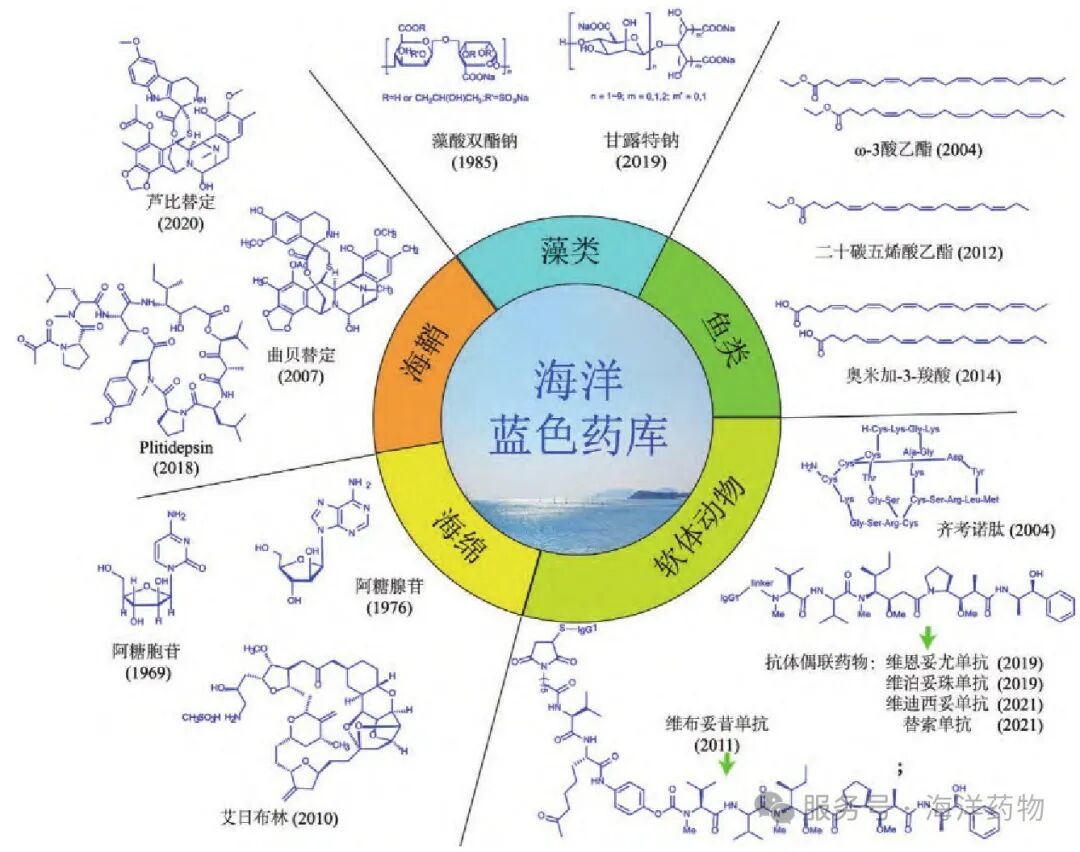
海洋天然产物不仅规模庞大,而且在活性以及成药性方面也具有显著优势。海洋黑暗、高压、极冷、缺氧等独特环境使海洋生物具有与陆地生物不同的代谢途径,海洋天然产物大多具有新颖的结构和显著的生理活性,是药物开发的重要资源宝库。迄今为止,已有阿糖胞苷、阿糖腺苷、GV–971等17款海洋来源的药物成功上市,涵盖抗肿瘤、抗病毒、抗炎、镇痛等多个领域(见图7)[72]。此外,尚有33种海洋药物处于临床研究阶段,充分证明海洋天然产物在成药方面具有巨大潜力。
图7 已上市海洋药物
2.2海洋天然产物在抗疟药物研发中的潜力
在抗疟药物研发领域,尚未有海洋来源药物上市,但具有抗疟活性的海洋天然产物数量庞大,极具开发潜力。截至目前已报道具有抗疟活性的海洋天然产物共有367个,主要来源于海绵、珊瑚、海鞘、海洋真菌、海洋细菌、刺胞生物、藻类等海洋生物,涉及聚酮类、萜类、生物碱、甾体等多种结构类型[73-76]。
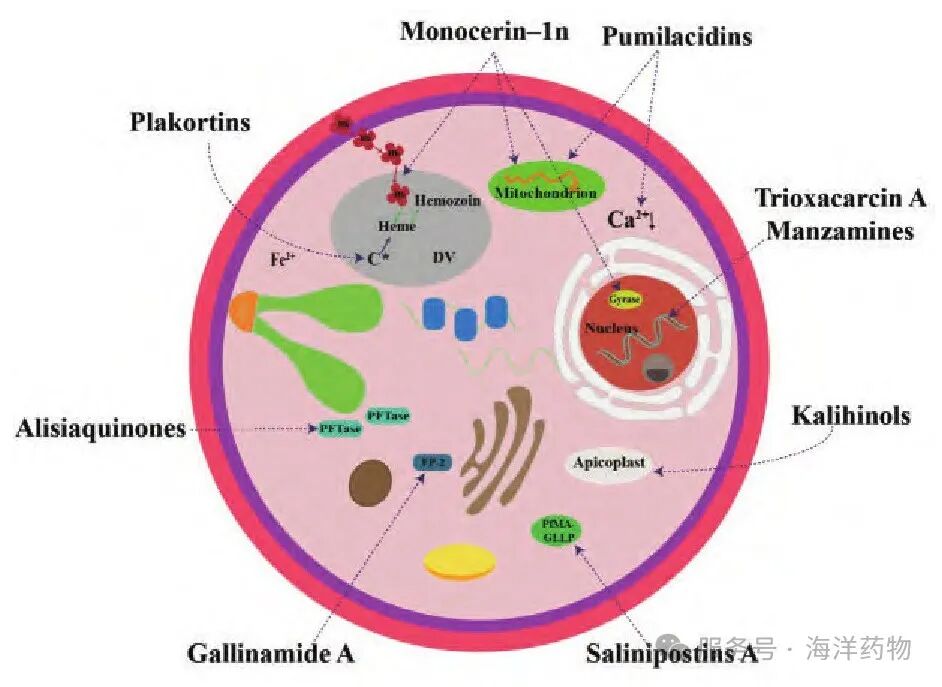
对海洋来源的抗疟天然产物结构进行分析,大多数化合物含有复杂的环系结构或长侧链,与现有抗疟药物存在显著差异,展现了海洋来源天然产物的独特属性。从作用机制来看,特殊的代谢途径、复杂的结构类型和新颖的骨架结构使海洋天然产物具有独特且多样的作用靶标和不同于现有药物的作用机制。如monocerin-1n通过抑制疟原虫血红蛋白聚合、降低线粒体膜电位以及抑制恶性疟原虫DNA旋转酶多个途径发挥抗疟活性;salinipostin A通过作用于恶性疟原虫单酰基甘油脂酶样蛋白(PfMAGLLP)发挥作用;alisiaquinones类化合物通过抑制蛋白质法呢基转移酶(PFTase)发挥作用等(见图8)。
海洋天然产物显著的生物活性以及新颖的抗疟靶标、机制与新型药物的研发理念完美契合,有望为解决抗疟药物耐药性问题提供强有力的支持。本文将从活性以及作用靶标两个方面对代表性抗疟海洋天然产物介绍,并就结构与活性的关系进行简单讨论。
图8 代表性海洋天然产物抗疟靶标
2.2.1“青蒿素”样抗疟海洋天然产物
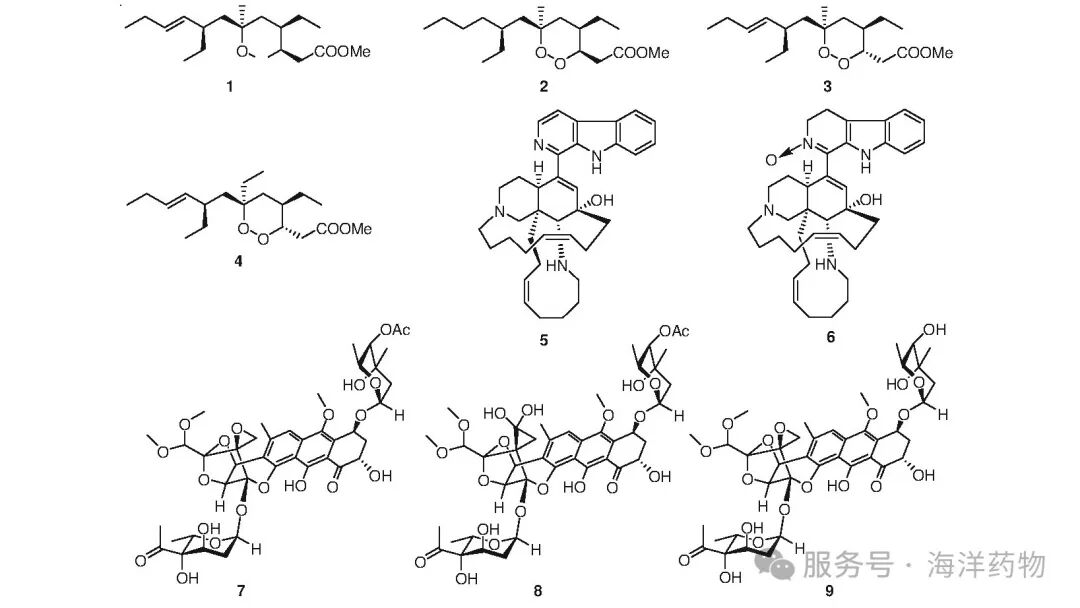
过氧桥结构是青蒿素发挥抗疟活性的关键结构,在海洋天然产物中同样存在具有过氧桥结构的抗疟活性分子,如plakortins族化合物(见图9)。Plakortins族化合物是分离自海绵Plakortis halichondrioides、Plakortis simplex、Plakortis sp.和Plakinastrella mamillaris的一类含有1,2–二恶烷丁酸酯结构的聚酮化合物[77-83]。该类化合物展示出了显著的抗疟活性,特别是化合物dihydroplakortin(2)、3–epiplakortin(3)和plakortide Q(4),对恶性疟原虫D10虫株的半抑制浓度(IC50)为1.0~1.2µmol/L,对W2株的IC50为0.39~0.76µmol/L(青蒿素IC50为0.012~0.026µmol/L)。此外,该类化合物对耐氯喹恶性疟原虫株显示出更好的活性,并且当它们与氯喹联合用药时可以产生协同作用[84]。作用机制研究表明,过氧化桥结构在plakortin类化合物的抗疟活性中同样起着十分关键的作用:化合物plakortin(1)和dihydroplakortin(2)内过氧化桥与Fe2+相互作用后可诱导产生氧自由基,然后通过重排形成能够直接与疟原虫相互作用的关键中间体—以毒性“western”烷基侧链为中心的碳自由基,进而发挥抗疟作用[85]。
图9 Plakortins族(1~4)、manzamines族(5~6)以及trioxacarcin(7~9)族代表化合物
2.2.2脱氧核糖核酸(DNA)干扰剂
DNA是生物的遗传物质,破坏DNA结构或者干扰DNA的正常复制均可以引起生物体死亡,DNA干扰剂是海洋天然产物发挥抗疟活性的重要机制。Trioxacarcis族化合物和manzamines家族化合物均可通过损伤DNA来实现杀灭疟原虫作用,从而具有显著的抗疟活性。
Manzamines类化合物是一类独特的具有多环(7~8环或更多)结构的生物碱,该类生物碱大多具有抗疟活性。自1986年manzamine A被首次从冲绳海绵Haliclona sp.发现以来,至少有23种具有抗疟疾活性的manzamine型生物碱被报道,其中,manzamine A(5)与(+)–8-hydroxymanzamine A(6)活性最为显著,对D6和W2两株恶性疟原虫的IC50均达到了纳摩尔级(D6分别为8.2、10 nmol/L,W2分别为15、10 nmol/L)[86-90]。进一步研究显示,单剂量manzamine A与(+)–8-hydroxymanzamine A可抑制小鼠体内的伯氏疟原虫生长,延长存活时间超过10 d,而对照组仅为4 d。此外,其所具备的快速起效(2 h)随后连续缓释的药代动力学特性,确保了良好的生物利用度和有效的疟原虫根除剂量[88,91]。相比青蒿素(IC50=0.02~0.03µmol/L)和氯喹(IC50=0.05~0.5µmol/L),manzamines类化合物更高效低毒。机制研究表明,manzamines家族化合物可与DNA相互作用,抑制DNA合成从而发挥抗癌活性[92-93],但该机制是否是其发挥抗疟活性的机制尚有待进一步研究,若其抗疟活性依赖于DNA合成抑制,则具有与现有药物不同的作用机制,将为解决疟原虫耐药问题提供重要的实体分子。
Trioxacarcin族化合物(7~9)是聚酮类抗疟海洋天然产物的另一个重要组成部分,其家族中大部分化合物均显示出了显著的抗疟活性,尤其是trioxacarcin A(7)和trioxacarcin D(9),它们对K1株疟原虫IC50分别为1.83和2.76 nmol/L,对NF54株IC50分别为1.71和2.04 nmol/L,均达到了纳摩尔级[94-95]。通过对trioxacarcin A的相关研究进行分析,推测trioxacarcin族化合物可能通过破坏疟原虫DNA发挥强大的抗疟作用[96-97]。
2.2.3法呢基转移酶(PFTase)抑制剂
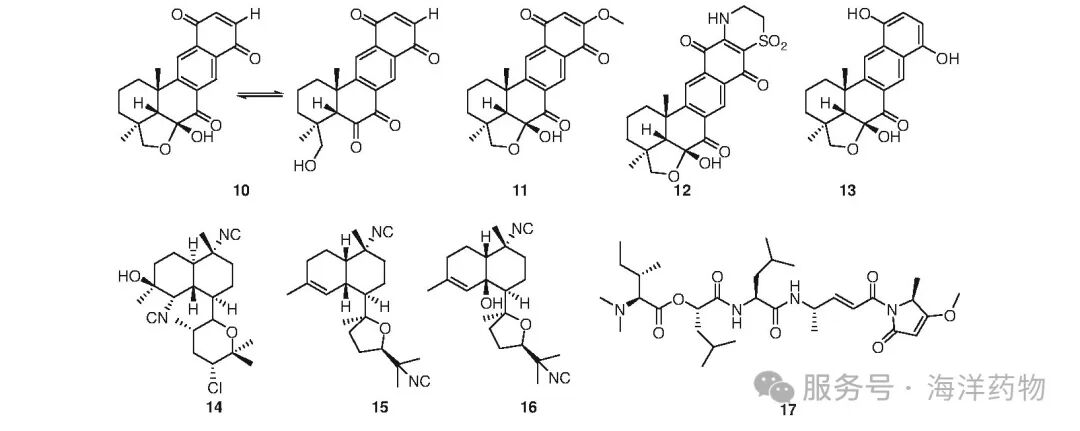
2008年,Desoubzdanne等人[98]从一种苏格兰深海海绵中分离得到了alisiaquinones A~C(10~12)和alisiaquinol(13)等4种具有抗疟活性的次级代谢产物(见图10),这4种化合物对FcMC29、FcB1和F32C 3株疟原虫均表现出较强的抑制活性(IC50=0.08~9.9µmol/L,氯喹IC50=0.06~0.6µmol/L)。机制研究表明蛋白质法呢基转移酶(PFTase)是该类化合物发挥抗疟作用的直接靶标。4个化合物中含有牛磺酸基团的alisiaquinone C具有较高的PFTase抑制活性和选择指数,并展示出了强大的体外抗疟活性,对FcMC29、FcB1、F32C 3株疟原虫的IC50分别为0.08、0.21和0.15µmol/L。进一步体内抗疟实验结果显示,alisiaquinone C在5 mg/kg的剂量下,将疟原虫血症的发病率降低了50%,尽管其在20 mg/kg时显示出相对较高的毒性(死亡率为80%),但其新颖的作用机制和显著的抗疟活性仍支持其成为新型抗疟药物开发的候选分子。
图10 Alisiaquinones族、kalihinols家族代表化合物(10~16)及gallinamide A(17)结构
2.2.4顶质体破坏剂
Kalihinol族化合物kalihinol A(14)、kalihinen(15)、6-hydroxykalihinene(16)分离自海绵Acanthella sp.,其半数效应浓度(EC50)达到了纳摩尔级,kalihinol A、kalihinen和6-hydroxykalihinene3个化合物EC50分别为1.2、10、80 nmol/L。相关研究表明,抑制脂质生物合成和细胞运输,以及破坏疟原虫顶质体,可能是该类化合物发挥抗疟作用的重要机制[99]。
2.2.5半胱氨酸蛋白酶(FP-2)抑制剂
Gallinamide A(17,又名sympostatin 4)是一种从蓝细菌分裂菌属中分离得到的缩酚肽,其对疟原虫3D7株具有显著的抗疟活性,IC50为50 nmol/L(氯喹IC50为17.8 nmol/L)[100-101]。此外,gallinamide A不具有肽类常见的溶血弊端,并且对非洲绿猴肾细胞Vero细胞、人肺癌细胞NCI-H460和小鼠神经母细胞瘤细胞Neuro-2a等仅表现出微弱毒性,具有较高的安全性[102]。恶性疟原虫半胱氨酸蛋白酶(FP-2)被认为是抗疟药物重要的作用靶点,它涉及疟原虫红细胞周期的几个关键过程,包括宿主血红蛋白的水解以及红细胞的侵袭和破裂。分子动力学模拟研究表明,gallinamide A是FP-2的共价抑制剂,gallinamide A可通过将其甲氧基吡罗啉酮片段插入到FP-2中,并利用迈克尔加成使Lys203和(4S)-氨基(2E)-戊酸的氧原子之间形成一个席夫碱交联,从而实现与FP-2不可逆结合[103]。
2.2.6单酰基甘油脂酶样蛋白(PfMAGLLP)抑制剂
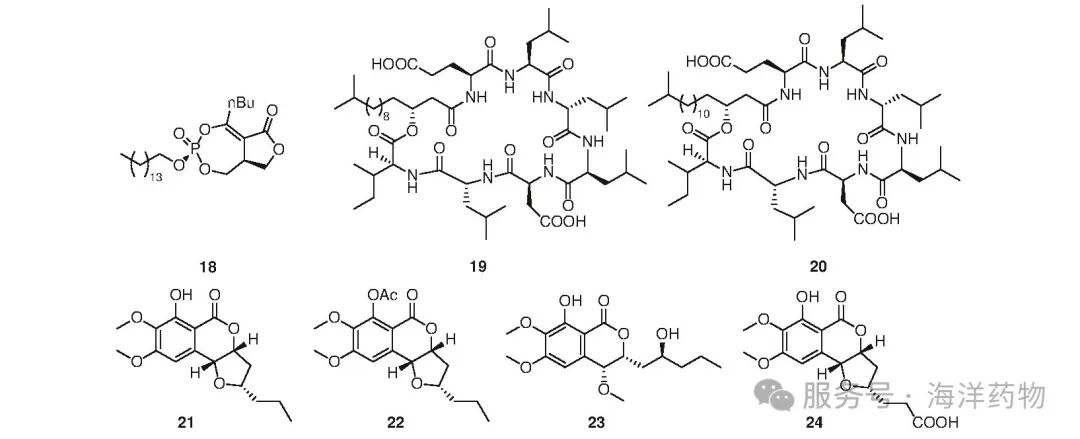
Salinipostins族化合物是一类分离自放线菌Salinospora sp.,并具有罕见磷酸三酯环的海洋天然产物,该类化合物普遍具有强的抗疟活性和较高安全指数,其中salinipostin A对W2株疟原虫的EC50可达到0.05µmol/L(见图11)[104-106]。机制研究表明,salinipostin A(18)可抑制多种α/β丝氨酸水解酶,其中,与疟原虫中脂质代谢途径相关的恶性疟原虫单酰基甘油脂酶样蛋白(PfMAGLLP),已被证明是salinipostin A(18)发挥抗疟活性的重要靶点之一[107]。
图11 Salinipostin A(18)及pumilacidins族、monocerins族(19~24)代表化合物结构
2.2.7多机制抗疟剂
海洋天然产物大多具有多靶点的特性,monocerin及其衍生物以及pumilacidins族化合物被认为通过多靶点发挥抗疟作用(见图11)。1998年从芽孢杆菌中发现的pumilacidin A(19)和pumilacidin C(20)具有中等强度的抗疟活性,对分裂体期疟原虫IC50分别为8.34和7.75 mmol/L,对闭环期疟原虫IC50分别为12.44和19.59 mmol/L,虽然相较于青蒿素、氯喹等有较大差距,但其具有完全不同于这两类药物的新颖作用机制。研究表明,pumilacidin A和pumilacidin C的抗疟作用受蛋白激酶C和磷酸肌肽3-激酶调控。在线粒体信号通路的研究中,pumilacidin A和pumilacidin C处理可使细胞中线粒体膜电位丧失,即pumilacidins通过线粒体功能障碍和降低细胞质Ca2+来抑制疟原虫的生长[108-109]。
从Exserhilum sp.菌株中分离得到的大环内酯monocerin及其3个半合成衍生物(21~24)具有较强的抗疟原虫活性,IC50分别为1.13、0.77、0.38和2.58µmol/L。机制研究表明,衍生物monocerin–1n通过抑制疟原虫血红蛋白聚合、降低线粒体膜电位以及抑制恶性疟原虫DNA旋转酶等多个途径发挥对疟原虫的杀伤作用[110]。
3海洋来源抗疟药物研发的挑战与研发策略
3.1海洋天然产物在抗疟药物研发中的挑战
海洋天然产物因独特的结构和优异的活性受到了科研工作者的广泛关注,一大批具有成药潜力的抗疟海洋天然产物被发现,但至今尚未有相关药物上市,药源、靶标以及作用机制是制约海洋抗疟药物研发的主要阻碍。
3.1.1药源问题
近年来,随着资源的过度开发利用和环境污染的影响,海洋生态环境遭到持续破坏。为了人类的可持续发展,海洋资源开发利用正朝着规范合理发展,这意味着珊瑚、红树等海洋生物资源的获取变得困难;同时,随着药物耐药性的发展,新型抗疟海洋天然产物的发现必须突破现有水域的桎梏,进入深海、极地等极端恶劣位置,但受技术、资金和开采手段等的限制,这部分生物资源的获取也十分困难。此外,截至2025年1月,已报道的海洋天然产物约有42 541个,巨大的化合物实体库在带来机遇的同时也意味着新天然产物的发现变得困难。如何从自然界获取新天然产物成为不可忽视的难题。天然产物含量低微、成分多变、分离困难和有效成分难以追踪也是海洋天然产物开发成药的重要阻碍,如分离自海绵的kalihinol A具有纳摩尔级的抗疟活性,但其天然来源质量分数仅为60 mg/kg,要获得足够的化合物进行临床研究至少需要125 kg海绵[111]。
3.1.2作用靶标及机制不清
不同于基于靶标的药物设计与合成,基于天然产物的药物研究大多注重表型筛选,而忽略靶点研究,这使得很多活性天然产物目前仅进行了活性表征,而靶标、机制研究较为薄弱,这也是制约海洋药物研发的另一大重要阻碍。
3.2海洋天然产物在抗疟药物研发中的研究策略
能否解决海洋抗疟药物研发中面临的困境关乎海洋抗疟药物乃至整个海洋药物的发展。近年来,在广大科研工作者的努力以及科学技术发展的推动下,大量新的技术与方法被应用于海洋天然产物的研究,为解决海洋抗疟药物研发中面临的困境提供了可能的方案(见图12)。
图12 海洋天然产物在抗疟药物研发中的挑战与研究策略
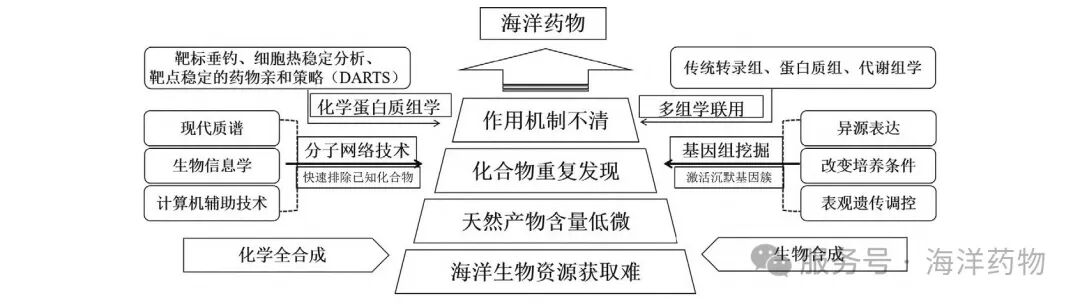
3.2.1基因组挖掘技术促进新型天然产物的产生与发现
生物的基因组十分庞大,但大多数基因簇在常规条件下处于沉默状态。天然产物作为基因表达的直接或间接产物之一,其结构多样性与生物基因簇的激活状态直接相关,因此通过激活沉默基因簇促进新型天然产物的产生具有十分巨大的潜力。过去十年,改变培养条件、异源表达、表观遗传调控等方法已被广泛应用于微生物沉默基因簇的激活,并在新型海洋天然产物的发现中取得了丰硕的成果[112]。例如有学者通过异源表达激活了耐高温海洋放线菌Marinactinospora SCSIO00652基因组中的肉桂素样基因簇,从而获得了一种名为mathermycin的新型多肽,该肽对芽孢杆菌菌株具有显著抗菌活性[113]。
3.2.2分子网络技术指导下新天然产物的高效发现
基于液相色谱-串联质谱技术的分子网络技术是在现代质谱、生物信息学、计算机等技术基础上发展起来的复杂成分可视化技术。该技术的发展解决了天然产物重复发现的难题,促进了新型天然产物的高效发现。不同于传统质谱技术,分子网络技术能够直观、形象地显示出不同类别代谢产物的多样性和丰富性,以及化合物与化合物之间化学结构的关联性。人们可通过进一步定位目标结构类型所在的簇,实现新颖结构的快速发现[114]。例如,在分子网络技术指导下,邵长伦小组[115]从一种软珊瑚来源的曲霉属植物中,分离得到了两个具有罕见的邻羟基苯丙氨酸残基和酰基亚胺基的新型生物碱外消旋物(±)-17-hydroxybrevianamide N、(±)-N1-methyl-17-hydroxybrevia-namide N。
3.2.3海洋天然产物全合成
药源问题是制约海洋天然产物深入研究的最大阻碍,在目前的研究体系中,全合成技术仍是解决微量天然产物药源问题的首选方法。随着抗疟海洋天然产物抗疟潜能被发现,抗疟海洋天然产物的全合成受到了药物化学家的广泛关注,例如分离自海洋蓝细菌Okeania hirsute的新型大环内酯类化合物bastimolide A与bastimolide B具有显著的抗疟活性,其中bastimolide A对4株恶性疟原虫耐药株也表现出极强的抗疟活性,IC50分别为80~270 nmol/L[116-117]。特殊的结构以及显著的活性使得bastimolide A和bastimolide B自被报道以来,便引起世界范围内多个科研小组的研究兴趣,他们均开始了对该类化合物的全合成研究[118-123]。2018年和2021年,Quintard小组[118]和Ghosh小组[119]先后报道了bastimolide A的C15~C27以及C19~C39关键片段的合成。随后,Smith小组[120]以20步的最长线性序列反应(LLS)和0.7%的产率合成了bastimolide A的对硝基苯甲酸酯衍生物。两年后,Kirsch的团队[123]使用Horner–Wittig试剂和源自相同手性池中间体的醛作为关键构建模块,首次直接合成了bastimolide A,为该化合物的规模化制备提供了可能。
3.2.4生物合成
DNA测序技术的发展、合成生物学等相关技术的发展为解决海洋天然产物药源问题提供了新的方向。简单来说,生物合成即通过基因组技术发现活性化合物合成的关键基因,然后将关键基因通过质粒转入宿主细胞并稳定表达后,便可得到规模化产生活性天然产物的工程菌株,从而实现活性天然产物的规模化制备,为该化合物的深入研究提供物质基础[124-126]。生物合成已广泛被应用于解决微量天然产物药源问题,如加州大学伯克利分校的Keasling课题组[127-128]为获得青蒿素前体化合物—青蒿酸(可一步合成青蒿素),将青蒿酸生物合成途径的相关基因导入酿酒酵母,并结合多种合成生物学策略得到工程菌株,将青蒿酸的产量提高到了可以商业化生产的25 g/L,实现了青蒿素的稳定获得。海洋天然产物领域同样具有典型的案例,例如海洋黏菌Haliangium ochraceum SMP–2可产生抗真菌聚酮haliangicin,但其产率较低,仅为约1 mg/L。Ojika小组[129]通过鉴定出与haliangicin相关的生物合成基因簇hli(47.8 kbp),并将其在黄黏球菌中异源表达,使haliangicin的产量提高10倍,并且生长速度比Haliangium ochraceum SMP–2快3倍,成功实现了haliangicin的快速获得。
3.2.5多组学技术指导下的作用机制研究
转录组、蛋白质组、代谢组学等组学技术的兴起为天然产物靶标研究带来了新的方法,多组学技术的联合应用已成为天然产物靶点/机制研究中的重要手段。传统转录组、蛋白质组、代谢组学的联合应用可提供天然产物对研究对象(细胞、组织)基因层面、蛋白表达层面以及代谢物质等全方位的信息,从而推断该活性物质发挥作用所影响的信号通路以及调控方式[130-131]。而基于化学蛋白质组的靶标垂钓、细胞热稳定分析、靶点稳定的药物亲和策略等则可以提供活性天然产物直接作用的靶标信息[132]。多组学技术的应用使人们可以明确化合物的靶标信息与影响的信号通路,从而可对天然产物的作用机制进行系统阐释,例如Pauli课题组[133]通过全基因组学测序以及靶点稳定的药物亲和策略,确定了放线菌代谢产物ecumicin发挥抗结核作用的直接靶标为ClpC1,并对其作用机制进行了系统研究。
4总结
疟疾严重威胁着全球人民,尤其是非洲、东南亚等落后地区人民的健康,而现有药物耐药问题的产生使得新型抗疟药物的研发迫在眉睫。海洋天然产物是药物研发中重要的资源宝库,其独特的结构与优异的活性以及多样性的靶点成就了多款药物的上市。在抗疟药物的研发中,海洋天然产物也拥有着巨大的潜力,多个海洋天然产物具有极为优异的抗疟活性与新颖的作用机制,有开发成为First–in–class药物的希望。
海洋抗疟药物的研发是一个漫长而困难的过程,但当前关于抗疟海洋天然产物的研究已具备良好的开端,相信在科研工作者的不懈努力与新兴科学技术的促进下,海洋来源的“青蒿素”将很快诞生,成为未来应对疟疾耐药问题的中坚力量。
版权声明:我们分享文章、图片来自网络,版权归原作者及原出处所有。此文出于学习分享、传播更多资讯之目的,无商业用途。若涉及作品内容、版权或其他问题,敬请原作者联系我们(邮箱:xianghaiwenyao@126.com),立即处理。
来源 微信公众号 · 查看原文
版权申明 本网站立足国家海洋药物和生物制品产业联盟,致力于打造海洋生物医药“产学研用”一站式、综合性资讯共享服务平台,促进我国海洋药物和功能制品“资源链、科技链、产业链、应用链”协同创新、深度融合发展。本文转载自原文来源。版权归原作者及原来出处所有,部分文章未能联系到原作者,在此深表歉意。如涉及版权问题,请留言联系我们协商处理(邮箱:czhang@tio.org.cn),侵权内容将即刻删除。
免责声明 本文仅代表作者个人观点,与本平台立场无关。本站不对内容真实性、完整性、时效性作保证,仅供参考,请读者自行核实。